ขอรับรองจริยธรรมการวิจัย: ระยะเวลาและการวางแผนย้อนหลัง
ขอรับรองจริยธรรมการวิจัย ควรเริ่มก่อนวันเก็บข้อมูลหลายสัปดาห์ เพราะคณะกรรมการจริยธรรมกำหนดขั้นตอนและวันทำการไว้ล่วงหน้า และใบรับรองแต่ละใบก็มีอายุจำกัดที่ต้องต่อให้ทัน
ปัญหาที่พบบ่อยคือการนับเวลาผิด เช่น วางแผนเก็บข้อมูลต้นเดือนหน้าทั้งที่ขั้นตอนของคณะกรรมการใช้เวลาหลายสัปดาห์ หรือใบรับรองหมดอายุกลางโครงการโดยไม่รู้ตัว บทความนี้อธิบายประเภทของการประเมิน ระยะเวลาตามเอกสารจริงของมหาวิทยาลัยสองแห่ง วิธีวางแผนย้อนหลัง และสิ่งที่แนวทางสากลกำหนดสำหรับเอกสารชี้แจงและใบยินยอม ตัวเลขเฉพาะเป็นกติกาของคณะกรรมการแต่ละแห่ง ไม่ใช่เกณฑ์กลางของประเทศ ต้องตรวจเอกสารล่าสุดของคณะกรรมการที่ท่านสังกัด สำหรับการทดลองทางคลินิกที่ต้องลงทะเบียนด้วย อ่านต่อที่ คู่มือลงทะเบียน TCTR แบบ Step-by-Step
ขอรับรองจริยธรรมการวิจัยคืออะไร และมีกี่ประเภทการประเมิน
ปฏิญญาเฮลซิงกิของ World Medical Association ฉบับปรับปรุงปี 2024 กำหนดว่าต้องส่งโครงร่างการวิจัยให้คณะกรรมการจริยธรรมการวิจัยที่เกี่ยวข้องพิจารณาและให้ความเห็นชอบก่อนเริ่มวิจัย คณะกรรมการมีสิทธิ์ติดตามงานที่กำลังดำเนินอยู่ แนะนำให้แก้ไข ระงับ หรือเพิกถอนการอนุมัติได้ การแก้ไขโครงร่างทุกครั้งต้องผ่านการพิจารณาและอนุมัติ และเมื่อสิ้นสุดต้องส่งรายงานสรุปผล (World Medical Association, 2025; Declaration of Helsinki ส่วน Research Ethics Committees)
ฝั่งวารสารก็มีข้อกำหนดตรงกัน ICMJE (ส่วน E, Protection of Research Participants) ระบุว่าผู้เขียนทุกคนควรขออนุมัติจากหน่วยพิจารณาอิสระระดับท้องถิ่น ระดับภูมิภาค หรือระดับชาติ เช่น คณะกรรมการจริยธรรมหรือ IRB และต้องพร้อมแสดงเอกสารเมื่อบรรณาธิการร้องขอ (ICMJE, n.d.-a) การขอหลังเก็บข้อมูลไปแล้วจึงขัดกับหลักที่ว่าต้องได้รับอนุมัติก่อนเริ่มวิจัย และทำให้ผู้เขียนตอบคำขอของบรรณาธิการไม่ได้
ในทางปฏิบัติ คณะกรรมการแต่ละแห่งแยกประเภทการประเมินตามระดับความเสี่ยง ตัวอย่างจากมหาวิทยาลัยเทคโนโลยีพระจอมเกล้าธนบุรี (KMUTT) มีสามประเภท ตามเอกสารของงานจรรยาบรรณและธรรมาภิบาลการวิจัย สำนักงานวิจัย นวัตกรรมและพันธมิตร (KMUTT Research Ethics and Compliance, 2026) ดังตารางที่ 1
ตารางที่ 1: ประเภทการประเมินจริยธรรมการวิจัยในมนุษย์ของ KMUTT ตามเอกสารระยะเวลาและขั้นตอนปี 2026
| ประเภท | ระดับความเสี่ยงที่ใช้ | เอกสารที่ได้รับ |
|---|---|---|
| แบบยกเว้น (Exemption Review) | น้อยกว่าความเสี่ยงต่ำ | Certificate of Exemption (COE) |
| แบบเร่งด่วน (Expedited Review) | ความเสี่ยงต่ำ (minimal risk) | Certificate of Approval (COA) |
| แบบเต็มรูปแบบ (Full Board Review) | มากกว่าความเสี่ยงต่ำ | Certificate of Approval (COA) |
เอกสารของ KMUTT นิยามความเสี่ยงต่ำว่าอันตรายหรือความไม่สะดวกที่คาดว่าจะเกิดไม่เกินกว่าที่เกิดในชีวิตประจำวันหรือในการตรวจร่างกายหรือจิตใจตามปกติ โดยอ้างอิง US Code of Federal Regulations Title 45 Part 46 การจัดประเภทเป็นการตัดสินของคณะกรรมการ แผนงานจึงควรเผื่อกรณีที่ถูกจัดเป็นประเภทที่ใช้เวลานานกว่าที่คาด
ระยะเวลาที่เอกสารของ KMUTT กำหนดไว้ตายตัว
แผนภูมิกระบวนการของ KMUTT แสดงแต่ละขั้นตอนพร้อมจำนวนวันทำการ โดยแยกขั้นที่ใช้เวลาของผู้วิจัยและคณะอนุกรรมการประจำคณะหรือสถาบัน ซึ่งเอกสารเรียกว่า X วัน และไม่ระบุจำนวนวันตายตัว ออกจากขั้นของคณะกรรมการส่วนกลางที่ระบุไว้ชัดเจน เมื่อรวมเฉพาะขั้นที่ระบุจำนวนวัน จะได้ตามตารางที่ 2 และภาพที่ 1
ตารางที่ 2: วันทำการที่ระบุตายตัวในแผนภูมิกระบวนการของ KMUTT (ไม่รวมขั้น X วัน)
| ประเภท | ขั้นตอนที่ระบุจำนวนวัน | รวม |
|---|---|---|
| แบบยกเว้น | ประเมินโครงการ 5 + ตรวจการแก้ไขและเสนอรับรอง 5 + จัดทำและส่งเอกสารรับรอง 5 | 15 วันทำการ |
| แบบเร่งด่วน | คัดแยกและเสนอกรรมการ 5 + ผู้ประเมินครั้งที่ 1 10 + รวบรวมความเห็น 5 + ตรวจการแก้ไขและเสนอรับรอง 5 + จัดทำและส่งเอกสาร 5 | 30 วันทำการ |
| แบบเต็มรูปแบบ | ขั้นตอนเดียวกับแบบเร่งด่วน และมีขั้นนำเข้าที่ประชุมซึ่งกำหนดการประชุมทุก 2 เดือน | 30 วันทำการ และรอรอบประชุม |
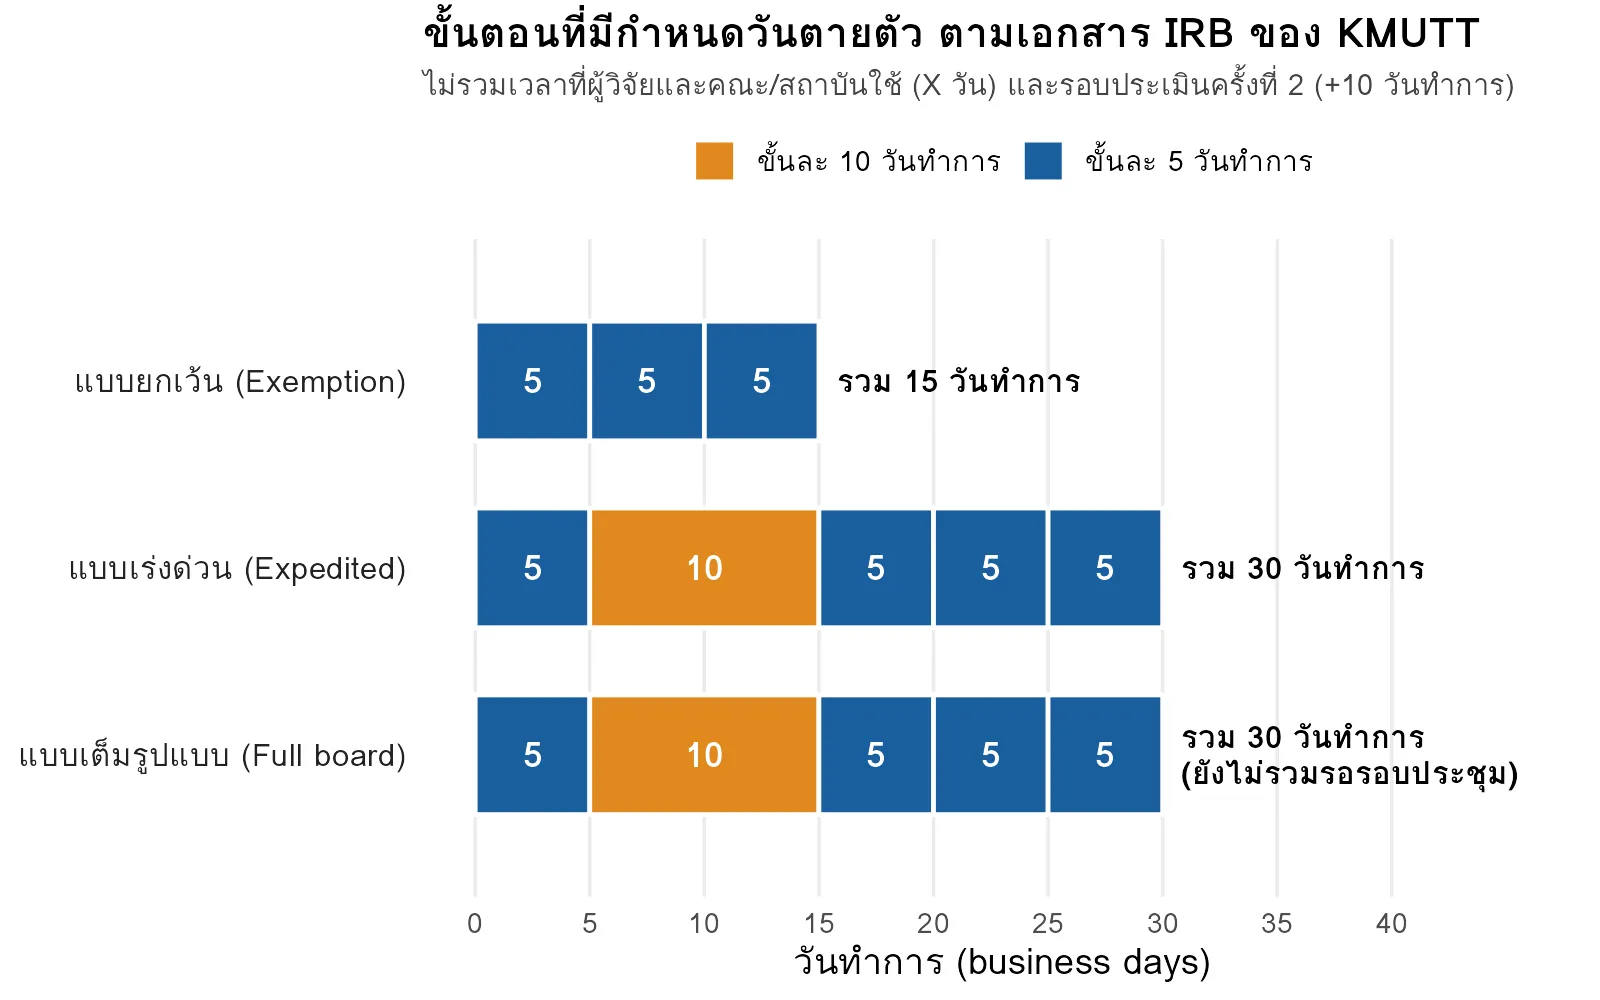
เอกสารฉบับเดียวกันยังระบุเงื่อนไขสามข้อที่ควรจดไว้ ข้อแรก ระยะเวลาดำเนินการวิจัยต้องเหลืออยู่ไม่น้อยกว่า 2 เดือนนับจากวันที่ส่งเอกสารขอประเมิน และงานจรรยาบรรณจะเริ่มนับเวลาจากวันที่ได้รับเอกสารครบถ้วน ข้อสอง หากต้องประเมินครั้งที่ 2 จะมีเวลาเพิ่มอีก 5 วันทำการสำหรับผู้ประเมินและ 5 วันทำการสำหรับเลขานุการที่ตรวจการแก้ไข รวม 10 วันทำการ ข้อสาม ขั้นที่ผู้วิจัยแก้ไขตามข้อเสนอแนะมีเจ้าหน้าที่ติดตามทุก 5 วันทำการ แต่ไม่ได้กำหนดว่าแก้ได้นานเท่าไร ความเร็วขั้นนี้จึงอยู่ที่ผู้วิจัยเอง (KMUTT Research Ethics and Compliance, 2026)
ข้อสังเกตสำหรับการวางแผน คือเอกสารไม่ได้ระบุจำนวนวันของแบบเต็มรูปแบบหลังขั้นที่ประชุมนอกจากรอบประชุมทุก 2 เดือน ผู้วิจัยจึงควรสอบถามกำหนดการประชุมล่าสุดจากคณะกรรมการโดยตรง ([email protected] ตามที่ระบุในเอกสาร)
ตัวอย่างวางแผนย้อนหลังจากวันเริ่มเก็บข้อมูล
สมมติว่าโครงการหนึ่งต้องการเริ่มเก็บข้อมูลวันจันทร์ที่ 1 มีนาคม 2027 ตามกระบวนการของ KMUTT ตัวเลขและวันที่ในส่วนนี้เป็นตัวอย่างสมมติเพื่ออธิบายวิธีคิด ไม่ใช่ข้อมูลโครงการจริง โดยสมมติว่าเวลาของขั้น X วันรวมกันเท่ากับ 15 วันทำการ (เอกสารไม่ระบุตัวเลขนี้ ผู้วิจัยต้องประเมินเอง) และนับเฉพาะวันจันทร์ถึงศุกร์ ไม่หักวันหยุดราชการ ซึ่งในความจริงต้องเผื่อเพิ่ม
ตารางที่ 3: การวางแผนย้อนหลังจากวันเริ่มเก็บข้อมูล 1 มีนาคม 2027 (ตัวอย่างสมมติ ใช้ X = 15 วันทำการ)
| กรณี | วันทำการรวม | ต้องส่งเอกสารครบถ้วนภายใน |
|---|---|---|
| แบบยกเว้น | 15 + 15 = 30 | 18 มกราคม 2027 |
| แบบเร่งด่วน (ไม่มีรอบ 2) | 30 + 15 = 45 | 28 ธันวาคม 2026 |
| แบบเร่งด่วน และต้องประเมินรอบ 2 | 45 + 10 = 55 | 14 ธันวาคม 2026 |
| แบบเต็มรูปแบบ | 45 และต้องตรงกับรอบประชุม | ก่อน 28 ธันวาคม 2026 และต้องเหลือรอบประชุมที่ทันในช่วงนั้น |
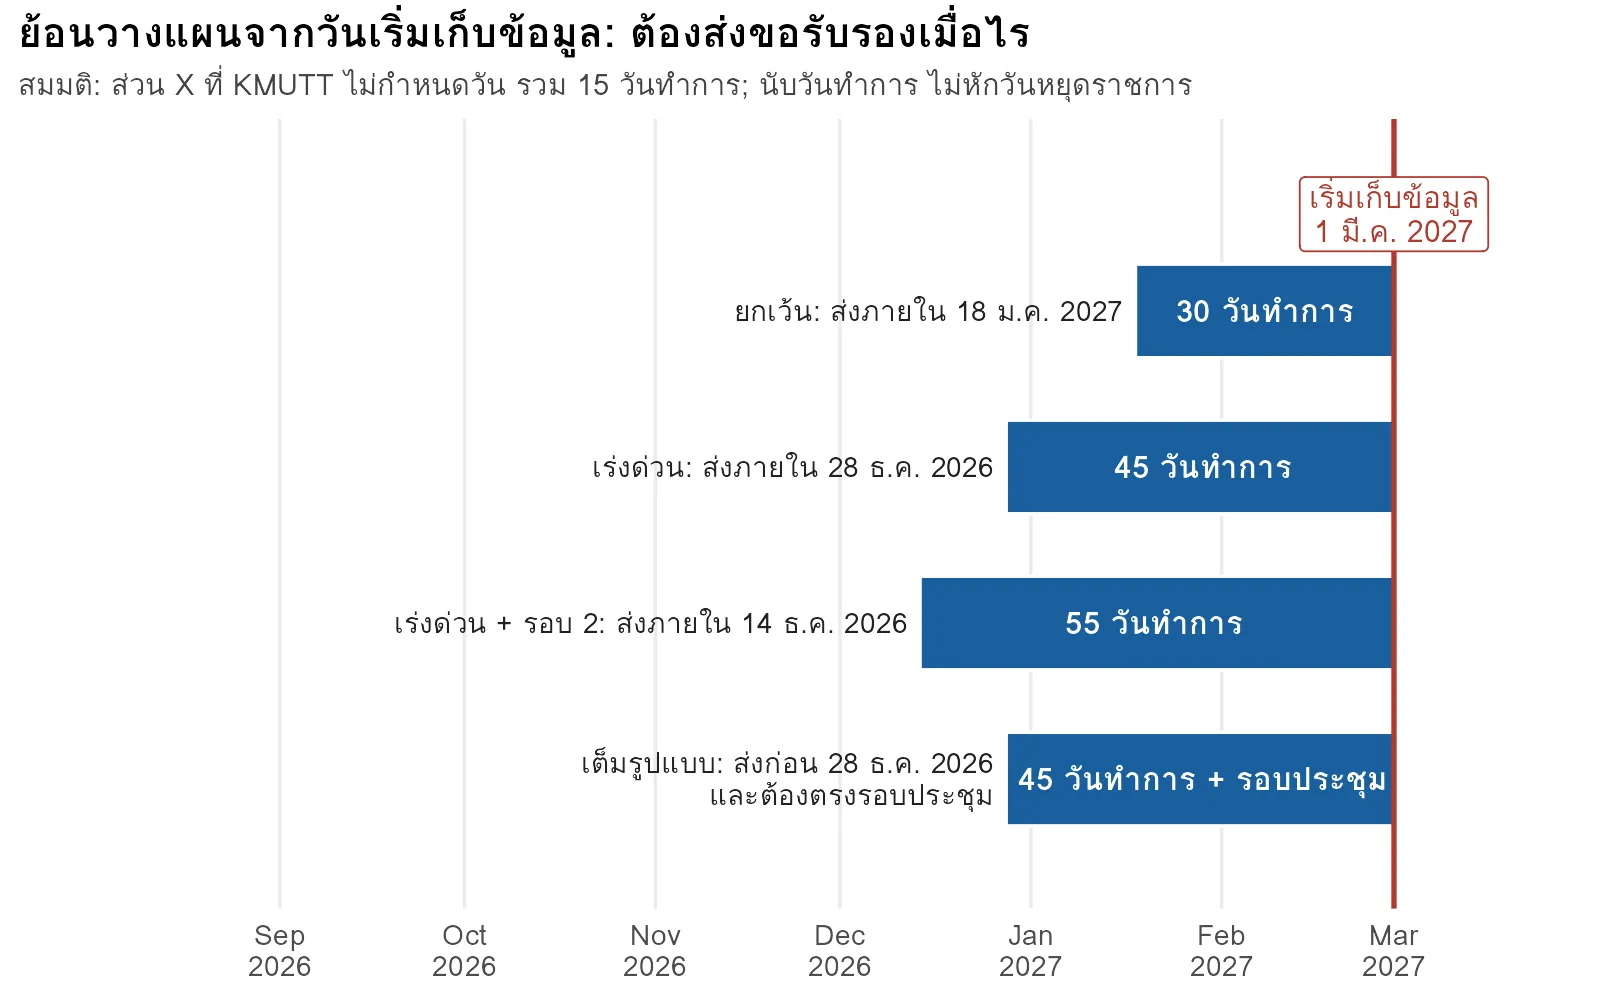
จากตารางจะเห็นว่าโครงการที่ถูกจัดเป็นแบบเร่งด่วนต้องส่งตั้งแต่ปลายธันวาคมสำหรับการเริ่มเก็บข้อมูลต้นมีนาคม ถ้าพลาดรอบประชุมของแบบเต็มรูปแบบ ผู้วิจัยอาจต้องรออีกประมาณสองเดือนตามรอบที่เอกสารระบุ วิธีคิดที่ปลอดภัยคือกำหนดวันส่งจากกรณีที่ช้าที่สุดที่มีโอกาสเกิด และอย่าลืมเงื่อนไขว่าต้องเหลือเวลาวิจัยอย่างน้อย 2 เดือนหลังส่งเอกสาร
อายุใบรับรอง การต่ออายุ และข้อมูลที่เก็บหลังหมดอายุ: ตัวอย่างจาก ม.อ.
การได้รับรองแล้วไม่ได้แปลว่าจบเรื่อง ICH E6(R3) ข้อ 1.2.4 ระบุว่า IRB/IEC ควรทบทวนต่อเนื่องสำหรับการทดลองแต่ละโครงการตามช่วงเวลาที่เหมาะสมกับระดับความเสี่ยงต่อผู้เข้าร่วม (ICH, 2025) ตัวอย่างที่ตรวจสอบได้คือเอกสารข้อปฏิบัติสำหรับนักวิจัยของคณะกรรมการจริยธรรมการวิจัยในมนุษย์ สาขาสังคมศาสตร์และพฤติกรรมศาสตร์ มหาวิทยาลัยสงขลานครินทร์ (ม.อ.) ซึ่ง เป็นกติกาของคณะกรรมการชุดนี้เท่านั้น คณะกรรมการอื่นอาจกำหนดต่างออกไป และเอกสารที่เราตรวจไม่ระบุวันที่เผยแพร่ (PSU SS&BS IRB, n.d.)
สาระสำคัญของเอกสารคือ โดยทั่วไปคณะกรรมการจะให้การรับรองไม่เกิน 1 ปี หากต้องการต่ออายุต้องดำเนินการอย่างน้อย 30 วันก่อนหมดอายุ นักวิจัยจะรับอาสาสมัครใหม่ไม่ได้ระหว่างที่โครงการหมดอายุ และข้อมูลที่เก็บในช่วงที่ขาดอายุอาจไม่ได้รับอนุญาตให้นำไปวิเคราะห์ (PSU SS&BS IRB, n.d.) ตารางที่ 4 สรุปหน้าที่ที่มีกำหนดเวลา
ตารางที่ 4: หน้าที่ของนักวิจัยหลังได้รับรองตามเอกสารข้อปฏิบัติของคณะกรรมการจริยธรรม สาขาสังคมศาสตร์และพฤติกรรมศาสตร์ ม.อ.
| เรื่อง | แบบฟอร์ม | กำหนดเวลาในเอกสาร |
|---|---|---|
| รายงานความก้าวหน้า | AP-007 | ยื่นก่อนวันครบกำหนดรายงานอย่างน้อย 30 วันปฏิทิน |
| ต่ออายุพร้อมรายงานความก้าวหน้า | AP-007 และ AP-005 | ยื่นก่อนวันหมดอายุอย่างน้อย 30 วันปฏิทิน |
| แก้ไขเพิ่มเติมโครงการ (เช่น เปลี่ยนทีมวิจัย วิธีการ หรือเอกสาร) | AP-005 | ระบุว่าเปลี่ยนอะไร อย่างไร และเหตุผล (ไม่ระบุจำนวนวัน) |
| เหตุการณ์ไม่พึงประสงค์ร้ายแรง | AP-006 | แจ้งเบื้องต้นภายใน 7 วันปฏิทิน ส่งข้อมูลทั้งหมดภายใน 15 วันปฏิทิน และแจ้งภายใน 24 ชั่วโมงหากอาสาสมัครเสียชีวิต |
| ไม่ปฏิบัติตามข้อกำหนดหรือเบี่ยงเบนจากโครงการ | AP-009 | ภายใน 7 วันปฏิทินหลังตรวจพบ พร้อมแนวทางป้องกันการเกิดซ้ำ |
ตัวอย่างการนับ สมมติว่าใบรับรองของโครงการหมดอายุวันที่ 1 พฤศจิกายน 2027 (ตัวเลขสมมติ) ต้องยื่นต่ออายุภายในวันที่ 2 ตุลาคม 2027 ซึ่งเป็น 30 วันปฏิทินก่อนหมดอายุ ถ้าไม่ทัน ช่วงที่ขาดอายุจะรับอาสาสมัครใหม่ไม่ได้ และข้อมูลที่เก็บในช่วงนั้นเสี่ยงต่อการถูกห้ามวิเคราะห์ เอกสารเดียวกันยังระบุว่าต้องใช้เอกสารคำชี้แจงและแบบยินยอมที่ผ่านการรับรองและมีตราประทับของสำนักงานคณะกรรมการเท่านั้น ทุกการเปลี่ยนแปลงจึงต้องยื่นขอแก้ไขก่อนใช้จริง
เอกสารชี้แจงและใบยินยอม: สิ่งที่แนวทางสากลกำหนดไว้
ปฏิญญาเฮลซิงกิ 2024 ระบุว่าในงานวิจัยทางการแพทย์ที่ผู้เข้าร่วมให้ความยินยอมได้ ผู้เข้าร่วมแต่ละคนต้องได้รับข้อมูลด้วยภาษาที่เข้าใจง่าย ได้แก่ วัตถุประสงค์และวิธีการ ประโยชน์และความเสี่ยงที่คาดว่าจะเกิด คุณสมบัติของผู้วิจัย แหล่งทุนและผลประโยชน์ทับซ้อน มาตรการปกป้องความเป็นส่วนตัวและความลับ และสิ่งจูงใจ รวมถึงมาตรการรักษาหรือชดเชยกรณีเกิดอันตรายจากการเข้าร่วม และเรื่องอื่นที่เกี่ยวข้อง ผู้เข้าร่วมต้องทราบว่ามีสิทธิ์ปฏิเสธหรือถอนความยินยอมได้ทุกเมื่อโดยไม่ถูกลงโทษ และควรได้รับเลือกที่จะรับทราบผลโดยรวมของการวิจัย (World Medical Association, 2025)
ICH E6(R3) ข้อ 2.8.10 ซึ่งเป็นแนวทางปฏิบัติที่ดีสำหรับการทดลองทางคลินิก มีรายการที่ละเอียดกว่า เช่น ผู้เข้าร่วมต้องรู้ว่าการเข้าร่วมเป็นไปโดยสมัครใจและถอนได้ทุกเมื่อโดยไม่เสียสิทธิ์ใดที่พึงได้ ต้องรู้ว่าข้อมูลของตนจะถูกจัดการอย่างไร รวมถึงกรณีถอนตัว ทราบว่าตัวตนจะเป็นความลับหากตีพิมพ์ผล และรู้ว่าจะติดต่อใครเมื่อมีคำถามหรือสงสัยว่าเกิดอันตราย (ICH, 2025) แนวทางฉบับนี้ออกแบบสำหรับการทดลองทางคลินิก ส่วนงานวิจัยด้านอื่นควรใช้เป็นแนวอ้างอิงและยึดแบบฟอร์มของคณะกรรมการที่ท่านสังกัดเป็นหลัก
ข้อเสนอเชิงปฏิบัติ (ไม่ใช่ข้อกำหนดของแหล่งใด) คือตรวจเทียบแต่ละข้อข้างต้นกับเอกสารชี้แจงของท่านก่อนส่ง และให้ผู้ร่วมวิจัยที่ไม่ได้เขียนเอกสารอ่านทดสอบว่าเข้าใจหรือไม่ หากโครงการเก็บข้อมูลจากผู้ที่อยู่ในความสัมพันธ์แบบพึ่งพา เช่น นักศึกษาของผู้วิจัย ปฏิญญาเฮลซิงกิกำหนดให้ผู้ขอความยินยอมเป็นบุคคลที่มีคุณสมบัติเหมาะสมและเป็นอิสระจากความสัมพันธ์นั้น (World Medical Association, 2025)
จริยธรรมกับการตีพิมพ์: ICMJE และการลงทะเบียนการทดลองทางคลินิก
นอกจากใบรับรองแล้ว ICMJE ยังกำหนดว่าความยินยอมของผู้ป่วยต้องเป็นลายลักษณ์อักษรและเก็บไว้ที่วารสาร ผู้เขียน หรือทั้งสองฝ่ายตามกฎหมายท้องถิ่น และเมื่อมีการขอความยินยอม ควรระบุไว้ในบทความที่ตีพิมพ์ (ICMJE, n.d.-a) หัวข้อ Methods ควรมีข้อความรับรองจริยธรรมและความยินยอมที่ตรงกับเอกสารจริง
อีกเรื่องที่มักสับสนคือการลงทะเบียนการทดลองทางคลินิก ICMJE แนะนำให้บรรณาธิการกำหนดให้ลงทะเบียนในทะเบียนสาธารณะที่ก่อนหรือ ณ เวลาที่ผู้เข้าร่วมรายแรกให้ความยินยอม และระบุชัดว่าการอนุมัติจากคณะกรรมการจริยธรรมไม่ถือว่าตรงตามข้อกำหนดการลงทะเบียนล่วงหน้า (ICMJE, n.d.-b) ปฏิญญาเฮลซิงกิก็ระบุให้ลงทะเบียนงานวิจัยทางการแพทย์ที่เกี่ยวกับมนุษย์ในฐานข้อมูลสาธารณะก่อนรับผู้เข้าร่วมรายแรก (World Medical Association, 2025) วิธีลงทะเบียนในไทยอธิบายไว้ใน คู่มือลงทะเบียน TCTR หลักจริยธรรมการตีพิมพ์โดยรวมดูได้ที่ แนวทาง COPE: จริยธรรมการตีพิมพ์ที่นักวิจัยไทยทุกคนต้องรู้ ส่วนการรายงานงานสังเกตการณ์ให้ครบถ้วนอ่านเพิ่มที่ STROBE Checklist สำหรับงาน Retrospective และ Observational
สรุป
ให้วางแผนย้อนหลังจากวันเริ่มเก็บข้อมูลด้วยตัวเลขจากเอกสารล่าสุดของคณะกรรมการที่ท่านสังกัด รายการตรวจก่อนส่งมีดังนี้
- เผื่อกรณีถูกจัดเป็นประเภทการประเมินที่ใช้เวลามากกว่า
- ตรวจวันทำการที่ระบุตายตัว กำหนดการประชุม และเงื่อนไขเวลาวิจัยที่ต้องเหลือหลังส่งเอกสาร (KMUTT: อย่างน้อย 2 เดือน)
- คำนวณวันส่งย้อนหลัง พร้อมเผื่อรอบประเมินที่ 2 วันหยุดราชการ และเวลาแก้ไขเอกสาร
- ไม่เก็บข้อมูลก่อนได้รับรอง และใช้เฉพาะเอกสารชี้แจงและใบยินยอมที่ผ่านการรับรองพร้อมตราประทับ
- บันทึกวันหมดอายุและตั้งเตือนล่วงหน้าก่อนกำหนดต่ออายุ (ม.อ. สาขาสังคมศาสตร์และพฤติกรรมศาสตร์: อย่างน้อย 30 วันปฏิทิน)
- เตรียมข้อความรับรองจริยธรรมสำหรับหัวข้อ Methods ให้ตรงกับเอกสารจริง และตรวจข้อกำหนดการลงทะเบียนการทดลองทางคลินิก
หากต้องการทีมที่ช่วยจัดเตรียมและตรวจเอกสารชี้แจง ใบยินยอม และข้อความด้านจริยธรรมให้ตรงกับข้อกำหนดของวารสาร ดูรายละเอียดได้ที่ บริการการวิจัยทางคลินิก และสามารถใช้แบบฟอร์มติดต่อที่ หน้าติดต่อเรา (หรืออีเมล [email protected]) เพื่อสอบถามหรือขอความชัดเจนเพิ่มเติม รวมถึงสอบถามส่วนลดพิเศษสำหรับนักศึกษาและนักวิจัยที่ไม่มีทุนสนับสนุน บริการของเราดำเนินการตามแนวทาง ICMJE, COPE และ GPP3 โดยระบุการสนับสนุนด้านการเขียนและการตรวจแก้ไขอย่างโปร่งใส
เอกสารอ้างอิง
- KMUTT Research Ethics and Compliance, Research Innovation and Partnerships Office. (2026). ระยะเวลาและขั้นตอนการขอประเมินจริยธรรมการวิจัยในมนุษย์ (Timeline and Process of IRB Evaluation). King Mongkut’s University of Technology Thonburi. เอกสาร PDF
- Human Research Ethics Committee (Social Sciences and Behavioral Sciences), Prince of Songkla University (PSU SS&BS IRB). (n.d.). ข้อปฏิบัติสำหรับนักวิจัยในโครงการที่ผ่านการรับรองจริยธรรมการวิจัยในมนุษย์. เอกสาร PDF (เข้าถึงเมื่อ 11 ตุลาคม 2569)
- World Medical Association. (2025). World Medical Association Declaration of Helsinki: Ethical principles for medical research involving human participants. JAMA, 333(1), 71–74. doi:10.1001/jama.2024.21972 PMID: 39425955 (ข้อความฉบับเต็มตรวจจาก wma.net)
- International Council for Harmonisation. (2025). ICH harmonised guideline: Guideline for good clinical practice E6(R3) (Final version, adopted 6 January 2025). https://database.ich.org/sites/default/files/ICH_E6(R3)_Step4_FinalGuideline_2025_0106.pdf
- International Committee of Medical Journal Editors. (n.d.-a). Recommendations: E. Protection of research participants. https://www.icmje.org/recommendations/browse/roles-and-responsibilities/protection-of-research-participants.html (เข้าถึงเมื่อ 11 ตุลาคม 2569)
- International Committee of Medical Journal Editors. (n.d.-b). Recommendations: L. Clinical trials. https://www.icmje.org/recommendations/browse/publishing-and-editorial-issues/clinical-trial-registration.html (เข้าถึงเมื่อ 11 ตุลาคม 2569)
มีคำถามหรือต้องการใบเสนอราคา?
ส่งข้อความสั้นๆ ถึงเรา ตอบกลับภายใน 24 ชั่วโมงในวันทำการ